

ISO 13485医疗器械质量体系:企业认证要点
医疗器械企业在准备注册、投标或进入海外市场时,常会被问到同一个问题:质量管理体系是否按ISO 13485建立并有效运行。ISO 13485:2016《医疗器械 质量管理体系 用于法规的要求》是目前现行有效的版本,ISO官网显示该标准在2025年完成复审确认;与之相关的应用指南ISO/TS 23485仍处于制定过程,并不是标准换版。也就是说,企业现在依据ISO 13485:2016建立体系、申请认证,仍然是合适的。
一、哪些企业适用
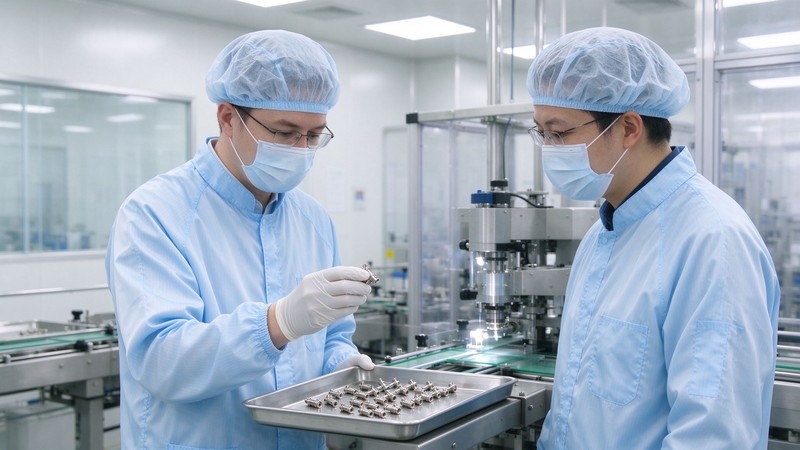
ISO 13485主要面向医疗器械的设计开发、生产、贮存、销售和售后服务组织,也包括提供相关服务的供应商。医疗器械注册人、备案人如果自行生产,通常需要按体系要求运行;委托生产时,委托方和受托方之间的质量协议、技术文件转移和上市后监督责任要理清楚。经营企业、进口代理和维修服务商也可以参照标准建立体系,是否认证则要看监管要求、客户要求和自身管理需要。产品类别不同,体系的复杂程度差别很大,无菌、植入、体外诊断试剂等高风险产品,对洁净环境、灭菌验证和追溯的要求会明显更高。只做销售和配送的企业,体系重点则在采购、贮存、运输和追溯,不必照搬生产企业的全套文件。
二、申请前要具备的条件
申请认证前,企业一般要具备合法的市场主体资格,取得与产品类别相符的生产许可或备案凭证,产品完成注册或备案;体系已经建立并运行一段时间,完成内部审核和管理评审;厂房、设施、洁净区、灭菌、检验等特殊过程符合法规和标准要求;能够提供供应商管理、设计开发、风险管理、不良事件监测等过程的记录。产品范围、生产地址和工艺路线要与证书申请范围一致,来料加工、贴牌生产等情况要提前说明。体系运行时间不足、内审和管理评审没有做、关键过程验证缺失,通常会推迟审核安排。租赁厂房或与其他企业共用设施的,要有明确的场所边界、设备归属和清洁维护责任,避免现场审核时说不清。
三、认证流程怎么走
认证流程包括申请与合同评审、第一阶段审核、第二阶段审核、不符合项整改、认证决定和发证,获证后接受监督审核,证书有效期通常为三年,到期前进行再认证。第一阶段主要看体系文件和现场准备的充分性,第二阶段看体系运行的实际证据,审核组会抽样检查设计开发、采购、生产、检验、放行、追溯和投诉处理。涉及无菌、植入、体外诊断试剂等高风险产品时,审核会更关注洁净环境、灭菌验证、生物安全和批次追溯。两阶段之间要留出整改时间,不能为了赶进度把问题留到第二阶段。认证决定前,不符合项要完成整改并经过验证,整改证据要与原因分析对应,不能只写一句已整改。
四、周期、材料和费用
周期受产品风险类别、厂房和洁净区条件、工艺复杂度、设计开发资料完整度、体系运行成熟度和整改效率影响。新建厂房或首次认证的企业,通常需要先完成设施验证和体系运行,再安排审核;已有体系的企业,如果只是扩大范围或增加场所,周期会短一些。材料包括营业执照、生产许可或备案凭证、产品注册证或备案信息、体系文件、工艺流程图、洁净区检测报告、灭菌或关键过程验证资料、内审和管理评审记录、供应商名录、不良事件监测程序等。费用由申请费、审核人日费、专业代码加价、差旅费和证书管理等构成,人日数按产品范围、人数、场所和过程复杂度核定,不宜用一个固定价格去比较。询价时要把产品类别、生产地址、洁净等级和是否包含设计开发说清楚。获证后每年有一次监督审核,再认证会覆盖全部条款,体系维护的投入要提前算进年度预算。
五、几个容易踩的边界
有几个边界要分清。ISO 13485认证不能替代药品监管部门的注册质量管理体系核查,两者依据、目的和结论不同;证书范围要与注册或备案的产品、生产地址一致,搬迁、增加产线、委托生产等变化要及时申请变更;设计开发文件、风险管理报告和临床评价资料要能互相印证;供应商控制不能只收一张营业执照,关键原材料要有质量协议和进货检验;上市后监督、不良事件报告和召回程序要真正运行。把体系做成注册前临时补资料,在监督审核和飞行检查时很容易出问题。还有企业把ISO 13485当成ISO 9001的行业版,直接套用原有文件,忽略了医疗器械法规对风险管理、追溯和上市后监督的特殊要求。内审员除了标准条款,也要熟悉医疗器械生产质量管理规范和产品对应的技术文件,否则内审很难发现问题。
对准备进入医疗器械行业的企业,可以先做一次差距分析,判断现有厂房、人员和文件基础是否够用,再决定认证和时间安排。世通国际认证可以结合产品类别和经营模式,提供ISO 13485相关的方案说明,具体范围和安排需根据企业实际情况确定。选择认证机构时,除了看价格,也要核对机构的批准业务范围和专业能力是否覆盖企业产品类别。
体系认证只是市场准入的一部分,真正决定能否长期稳定交付的,还是设计开发、供应商、生产过程和不合格品控制这些日常动作。